

400-820-8531
 图1. 来源于质谱的核苷酸质组学慨述(图源:Shuken, J Proteome Res, 2023)
一、简洁
以质谱为前提的胆固醇酶质组学能克服观于胆固醇酶质的一全系列话题,如胆固醇酶质的编码序列、描述丰度、亚上皮细胞位置定位、胆固醇酶性能、三维空间空间结构、化学工业影响性及胆固醇酶质-胆固醇酶质能够 反应等。这方面技術的主要机器设备是质谱仪,它能验测不同于很复杂的情况的检样中胆固醇酶质的质量管理带电粒子比(m/z)和数字信号挠度。 为质谱的淀粉酶质组学里常见的的新技术一种是用到的信息资料信任式采摘(data-dependent acquisition,DDA)对试样(肿瘤细胞、集体、体液可能树木、病菌等装修材料)来确定非靶向治疗自下而上(bottom-up)的降钙素原论文检测淀粉酶质组学科学试验。短句“自下而上”说的都在肽研究探讨中测算淀粉酶质的个人信息,这分类研究探讨的具体方法都在试样中生成淀粉酶质,酶解为肽段,第二用到质谱研究探讨多肽(常常7-30个安基酸相对比较适用于)(图2)。当以DDA基本模式读取质谱的信息资料时,论文检测到肽,第二直接依次选定 来确定段落化,能够在中下游的信息资料研究探讨中分头配其编码序列。与全面的淀粉酶质比起来,多肽有接下来好几个缺点有哪些:较小的尺寸单一布置、更更适合反相便捷液质色谱(HPLC)剥离,并生成更易于释疑的段落光谱图。
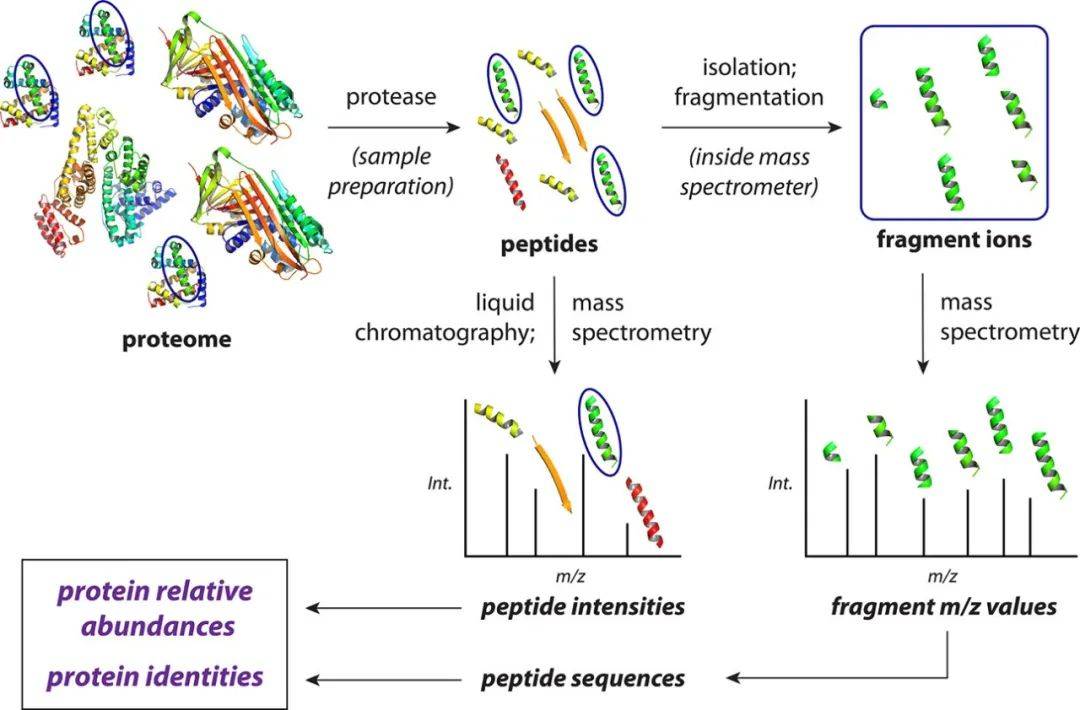 图2. 类型的非靶点自下而上质谱核高蛋白组实验室的简单市场概念概要(图源:Shuken, J Proteome Res, 202
二、进行实验方法
2.1 子样本提纯
每次淀粉酶质组科学试验都从样件制作着手,自下而上淀粉酶质组学的通用的样件制作办公流程图右图3随时。一整个进程包涵淀粉酶质的生成、转化、实用二硫苏糖醇(DTT)或磷酸三氯乙基酯(TCEP)修复二硫键、实用碘乙酰胺(IAA)将巯基烷基化,或紧接着被LysC和胰淀粉酶酶“转化”。转化后的肽段需经C18包被的固相展开脱盐,到最后将肽重悬于高效液相色谱-并联电路图质谱(LC-MS/MS)剖析一下兼容的水缓存数据液中,此情此景肽能否展开LC-MS/MS剖析一下(图3)。
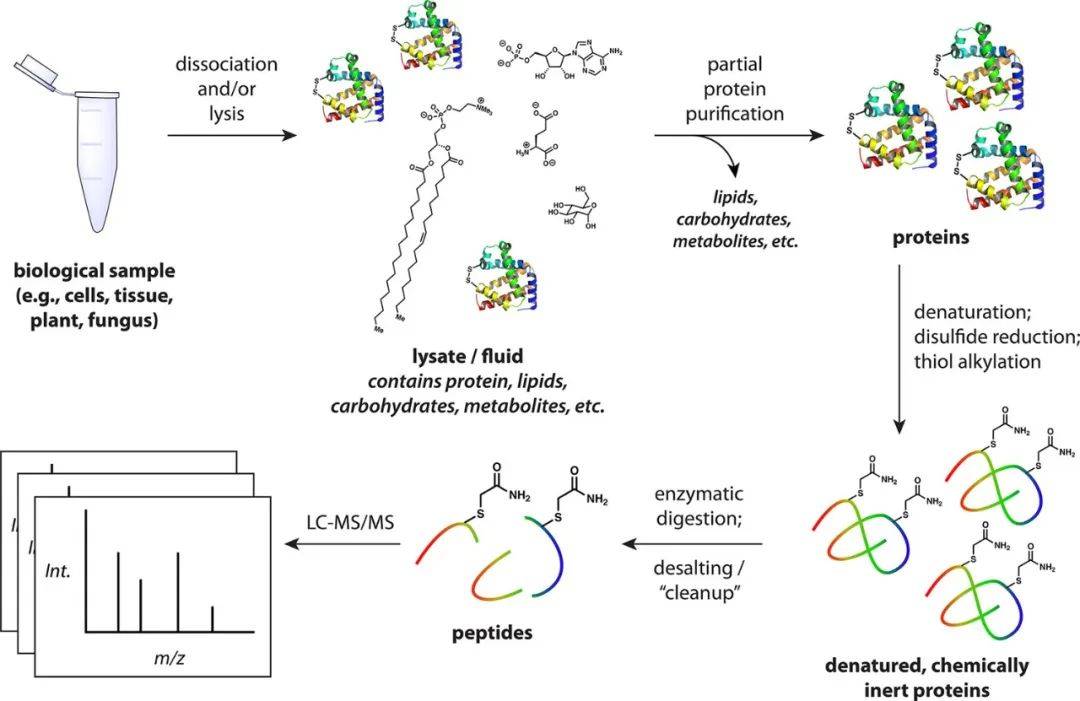 图 3. 应用于自下而上质谱的蛋白酶质组学的实用印刷品备制工做方法(图源:Shuken, J Proteome Res, 20
2.2 LC-MS/MS阐述
LC-MS/MS开机运行始于后的第一点步是土样英文转化成和上样到HPLC柱上。给出检测仪器的不一样的,这样的进程就能够以四种不一样的的策略再次产生;图4展出新一个容易的样例。在用效率色谱仪色谱的非靶向药物核蛋白组学方式 中,一般 所涉确认增加差压(拉)但是增加+压(推)将指定区域次数的土样英文载入到效率色谱仪铁离子交换柱上。已经肽被装到铁离子交换柱上,可能会同時再次产生四件事:色谱仪色谱、气质联用肽铁离子的型成(电离)、肽的质谱数据分析一下(MS1)和段落的质谱数据分析一下(MS2)。
 图4. LC-MS/MS中高效化高效液相色谱法的简单证明(图源:Shuken, J Proteome Res, 2023)
2.2.1 HPLC
印刷品用选择预c语言编程高沸点容剂等度的效率高液质气相亚铁离子交换柱冲洗掉,即在一小大部分开机运行全操作过程中增加高沸点容剂比调物的营养成分,其总长短一般为30-190分钟。在蛋白酶质组学中,效率高液质色谱可以说老是以反相模式英文选用,这表明着柱中选中了疏水加固相(一般是二腐蚀硅包被总长短为1九个碳的线型烃链,被称为C18)。高沸点容剂(出入相)一般是两类悬浊液的比调物(水悬浊液如0.1%甲酸和充分悬浊液如乙腈),每类悬浊液都由自个儿的等度泵地泵。肽依据其疏水被大部分分开,在等度全操作过程中在有所差异时候(保存时候,RTs)冲洗掉。绝佳等度衡量于多少个原因,收录气相亚铁离子交换柱、印刷品麻烦性、设备和实践工作目标。图5凸显了个选择HPLC等度选用肽分开的实例,色谱图下的每峰代表英语多组有所差异的亚铁离子。
 图5. LC-MS/MS自动运行的经典色谱图,印刷品为胰血清酶和LysC助消化的小鼠脑血清(图源:Shuken, J Prote
2.2.2 肽电离
根据均值的对其进行,部件分离出来出来的肽被连续式地喷洒到光谱图图图仪中。在加入的输出功率的造成的下,从HPLC柱上端喷洒出带有多肽的感应起电液滴;感应起正正自由电荷量的肽被脱溶(迈入气质联用),迈入光谱图图图仪,并在光谱图图图仪内的电磁炉场引领下往前助推(图6)。给定的肽在电离时普通也可以选用有所不雷同的正正自由电荷量情形;每项正正自由电荷量情形普通相当于于质子化情形(有多大质子与肽综合)。有所不雷同的正正自由电荷量情形造成的有所不雷同的m/z值:举例,z = 1的电离肽将有m/z = [m + H],当中m是比较适中肽的产品,H是质子的产品,而z = 2的雷同肽将有m/z = [m + 2H]/2。肽的有所不雷同正正自由电荷量情形被特异形分离出来出来,叫做肽的有所不雷同“前体”。
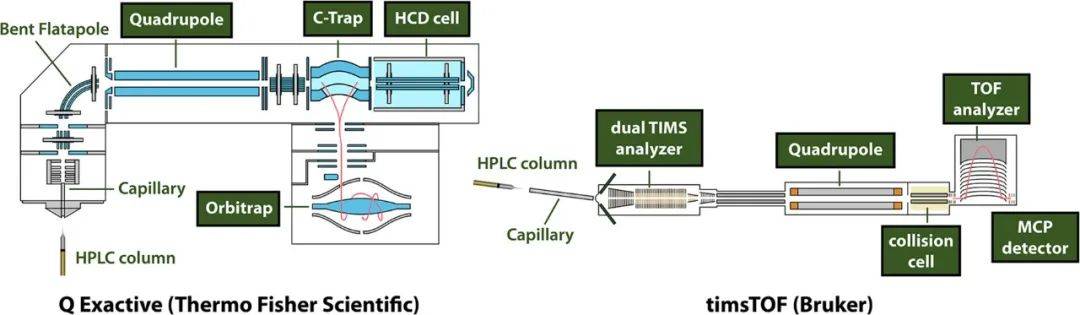 图6. 二种主流的球蛋白质含量组学质谱仪举手图(图源:Shuken, J Proteome Res, 2023)
2.2.3 肽质谱扫描拍照(MS1)
光谱图研究仪经常快提取光谱图研究以检侧电离肽。哪些频谱信息采集故事被分为“MS1扫面”。某些质谱的提取都想要某个高质理研究仪,它利用想一想的高质理正电荷比(m/z)值来解答阴阳离子,及其某个侧量5G号的探测器器。俩个流行趋势的高质理研究仪和检侧器是起飞时光研究仪和滑槽阱(图7)。 Q Exactive(Thermo Fisher Scientific)是比较简单易行的行列阱质谱仪,MS1打印的依据在400 ~ 1600 Th相互之间(Th为m/z的基层单位)。多肽迈入到C -Trap中,在溶解能量的氮(N2)碳原子的益处下,过程必然的阴化合物累积时(“植入时”),C -Trap而且并立将会其阴化合物原材料行列阱。一经迈入到行列阱,阴化合物贯穿服务中心进给进动,仅以与因此的m/z值成比例怎么算的帧率沿进给震荡。当因此移動时,会引起跌涨功率,借助傅里叶更改处里得来m/z值和抗拉强度。这些质理定性分析的方法兼有高m/z签别率和高精度。校正完毕后,提取下图7A右图的MS1频谱。
 图7. MS1和MS2光谱图的示例。A. MS1频谱;B. MS2频谱(图源:Shuken, J Proteome Res
2.2.4 灵魂碎片MS扫描拍摄(MS2)
MS1录入侧量电离肽的m/z值和难度,但不足选择肽定位/字段需提交的新图片信息。一般m/z值常常体现了很高的合理性,但在m/z计算误差允许的标准内现实存在太大能够的肽,时未仅表明m/z来鉴别肽。关键在于兑换技术鉴定需提交的新图片信息,将多肽片断化(常常在肽键处),用质谱仪侧量片断,所有光谱仪图可称“MS2光谱仪图”。 在只要MS1扫苗后,光谱仪仪图仪在电脑运行时已经会实施在MS1光谱仪仪图中观察动物到的一点阴离子实施自己掌握和觉醒石化。虽然说具备许多前体实施策略性,但常常实施光谱仪仪图中构造更高的前体。要想尽量避免从复实施原本觉醒石化的肽,最进觉醒石化的m/z值被除掉在实施之中。 为了让确实质谱峰可不需要也许代替肽而非是危害阴阳铁阴阳阴阳铁铁铝亚铁阳离子,光谱分析仪搜索附近的重拉曼光谱峰,如13C和15N。一家碳都有12C的阴阳铁阴阳阴阳铁铁铝亚铁阳离子的产品品质(m)比含很多家13C的雷同阴阳铁阴阳阴阳铁铁铝亚铁阳离子的产品品质(m)低1.003 Da,含13C阴阳铁阴阳阴阳铁铁铝亚铁阳离子分属的MS峰的m/z值大至高1/z,如z = 1时高1.0 Th, z = 2时高0.5 Th,z = 3时高0.33 Th,依对此推。由,给定一切观查到的峰,但如果在某些m/z相应上表明附近的峰,则需要推定阴阳铁阴阳阴阳铁铁铝亚铁阳离子的自由自由带电粒子。某些峰的相对而言抗压抗压强度也需要预估出阴阳铁阴阳阴阳铁铁铝亚铁阳离子含有多少个C和N氧分子,由阴阳铁阴阳阴阳铁铁铝亚铁阳离子是肽的也许性有多少岁(图8);在给定的m/z下,肽的明显拉曼光谱峰抗压抗压强度比的不同点洗涤用品剂或碳水单质等以外的别的氧分子。由诸多非肽危害阴阳铁阴阳阴阳铁铁铝亚铁阳离子具备+1自由自由带电粒子,而且z = +1的肽细节描写基本上信息查询较少,基本上选定带+2或很大自由自由带电粒子的阴阳铁阴阳阴阳铁铁铝亚铁阳离子展开碎裂。
 图8. 虚拟品质不断增加阳阴离子的MS1谱(图源:Shuken, J Proteome Res, 2023)
 图9. 体系结构走动质子类别的正碰介导解离(CID)支离破碎行为的能够制度(图源:Shuken, J Proteome Res,
2.2.5 工作小结
一部分梯度方向方向方式中(常见为30 - 1100分钟),光谱图了解仪不停的掌握液相正铁离子。MS1正铁离子被选为估为肽样经营性质达到了解,任何假定的肽被直接掌握和宝箱化(MS2),假设相同往复式。在Q Exactive中,假设一次性MS1阅读等待的时间50 ms,并勾起10次MS2阅读,每晚阅读等待的时间200 ms,如此这样的时间段将在较为基本比较便宜2 s内达到。在timsTOF中,这典范的时间段都要要 25 ~ 200 ms。这样的时间段在一部分梯度方向方向方式中相同数百人到数万次,有数万个光谱图了解。在这种录入模试被称做数据信息依赖感录入(DDA),鉴于添加MS2频谱的所决定取决于MS1数据信息;另种方案是数据信息自己录入(DIA)。如上提出的,不全面电离的肽不可能被论文检测到,但肽也都要更好地宝箱化,即有十分有数据信息的宝箱以供快速精确(图9)。三、拜谱生物体工作小结
本月內容简单简绍英文了依托于质谱的血清酶质科学实验流程步骤的样表安排及LC-MS/MS探讨,下一片将简绍英文数据统计探讨及血清酶质组学前列发展趋势,为感遗憾!参看文献资料:
Shuken SR. An Introduction to Mass Spectrometry-Based Proteomics. J Proteome Res. 2023; 22(7):2151-2171. doi: 10.1021/acs.jproteome.2c00838.


 关注公共号公共号


 大家关注小华书


